Blog

II Congreso Síndrome STXBP1 – Programa y Registro

El 3 y 4 de Junio organizamos el  II Congreso Síndrome STXBP1 en Barcelona, en la Sala Ágora del Cosmocaixa.

Podéis registraros gratuitamente aquí (aforo limitado).

Programa:

Jornada 1 – Viernes 3 de Junio.    

9:30h Presentación y bienvenida.
Albert Regatero, presidente Asociación Síndrome STXBP1

9:40h Historia familiar.
Olga Cuadrado, vice-presidenta Asociación Síndrome STXBP1

9:50h Síndrome STXBP1: Experiencia clínica en el Hospital Vall d’Hebrón.
Dra. Anna Baró. Secció Neurologia Pediàtrica Hospital Universitari Vall  d’Hebron y Unitat de Neurologia Pediatrica Hospital General de Granollers.

10:10h Características electroencefalográficas de la encefalopatía STXBP1.
Dra. Lena Verdaguer. Servei de Neurofisiologia Clínica, Hospital Universitari Vall d’hebron.

10:30h Análisis Genético y funcional en encefalopatías epilépticas y del desarrollo.
Dr. Alfons Macaya. Secció Neurología Pediátrica Hospital Universitari Vall d’Hebrón i Institut de Recerca Vall d’Hebrón.

11:0h0 Simons Searchlight, Registry & Research possibilities share latest numbers / trends
Misia Kowanda, investigator, Simons Fundation. 

11:25h Coffee break

11:45h Una mirada a los trastornos del neurodesarrollo y del movimiento desde la Integración Sensorial.
Bárbara Viader, Directora y TO del Centro de Estimulación Infantil de Barcelona (CEIB)

12:45h Encefalopatía asociada a STXBP1: importancia del fenotipado, trabajo en red y sincronización
Dra. Alejandra Darling y Dra. Mar O’Callaghan. Neuropediatras del Servicio de neurología del Hospital Sant Joan de Déu Barcelona

13:45h Break

14:30h Historia familiar 
Ricardo Murillo, Junta Directiva Asociación Síndrome STXBP1 

14:45h Investigación y Avances Científicos en el Síndrome STXBP1.
Pfr. Dr. Francisco J. Esteban. Grupo de Biomedicina de Sistemas. Universidad de Jaén (UJA)

15:45h  Estimulación multisensorial en casa.
Alba Alier, Maestra de Educación Especial y logopeda. QUINERA – BJ ADAPTACIONES

Jornada 2 – Sábado 4 de Junio 

9:00h Presentación Jornada 2
Albert Regatero, presidente Asociación Síndrome STXBP1

9:15h Historia familiar 

9:30h Proyecto Terapia Celular para el Síndrome STXBP1. Resultados Fase 3
Dr. Manuel Álvarez Dolado. Centro Andaluz de Biología Molecular & Medicina Regenerativa (CABIMER)

10:30h Relación Fenotipo/Genotipo en el Síndrome STXBP1. De la mutación a la clínica.
Pfr. Dr. Francisco J. Esteban. Grupo de Biomedicina de Sistemas. Universidad de Jaén (UJA)

11:15h Coffe Break

11:30h Medicina de precisión en Dravet y otras encefalopatías epilépticas y del desarrollo.
Dra. Susana Boronat. Directora de Pediatría. FGS Hospital de la Santa Creu i Sant Pau (Barcelona).

12:15h Nuevos retos de la Asociación de pacientes STXBP1 Italia. Actividades e Investigación.
Attilio Azzola, member of STXBP1 Italia

12:30h Caso Clínico: Abordaje Terapéutico desde la Integración Sensorial
Irene Sanchez. Coordinadora y Terapeuta Ocupacional Centro de Estimulación Infantil de Barcelona (CEIB)

13:30h Importancia movimiento asociativo STXBP1. Una mirada alrededor del mundo.
Albert Regatero, presidente Asociación Síndrome STXBP1

13:45h Break

15:00h Asamblea General de Socios Asociación Síndrome STXBP1
Junta Directiva Asociación Síndrome STXBP1
/ Acceso restringido a socios e invitados /

Registro gratuito aquí (aforo limitado).

La ponencia en Inglés tendrá traducción simultánea al castellano para el que lo desee y que el resto de Congreso tendrá tradución simultánea al Inglés.

Se dispondrá de servicio de canguro para acompañantes menores, si es su caso, rogamos lo indiquen en el formulario de inscripción.

Esperamos verles muy pronto.

Saludos,

Junta Directiva Asociación Síndrome STXBP1
Diagnóstico genético de la encefalopatía epiléptica de inicio temprano tipo brote supresión [Reseña]

Autores: I Trigo-Pérez y FJ Esteban. Universidad de Jaén

La encefalopatía epiléptica de inicio temprano tipo brote supresión (EOEE-BS) engloba a un grupo de síndromes epilépticos que se caracterizan porque no suelen responder al tratamiento, aparecen durante los tres primeros meses de vida y presentan un patrón encefalográfico de brote supresión. Además, los pacientes con EOEE-BS manifiestan un retraso psicomotor severo.

El diagnóstico genético ayuda a decidir el tratamiento más adecuado y aporta información sobre la historia natural de la epilepsia [Reseña]

Autores: FJ Esteban e I. Trigo-Pérez. Universidad de Jaén


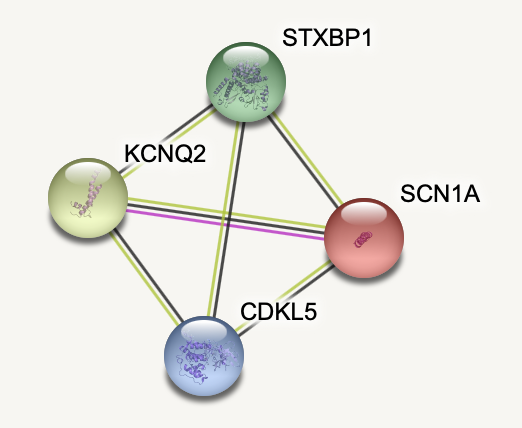
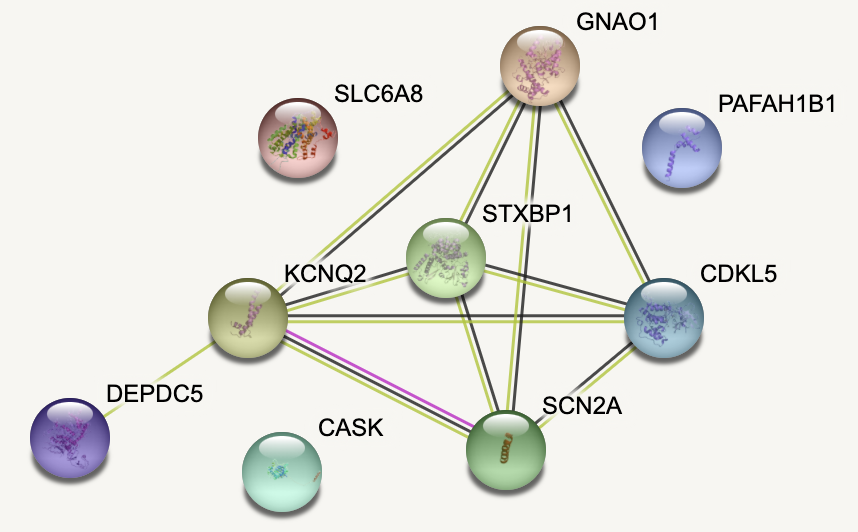
En una entrada anterior, publicamos en este blog la reseña de un artículo sobre la importancia de los paneles de genes para diagnosticar encefalopatías epilépticas infantiles tempranas (EIEE) durante los primeros tres meses de vida. Con ello, se propone que el diagnóstico precoz permita establecer el tratamiento más adecuado y específico según el gen mutado. En aquel trabajo, los cuatro genes que se detectaron como más frecuentes en las EIEE fueron KCNQ2, STXBP1, CDKL5 y SCNA1A.

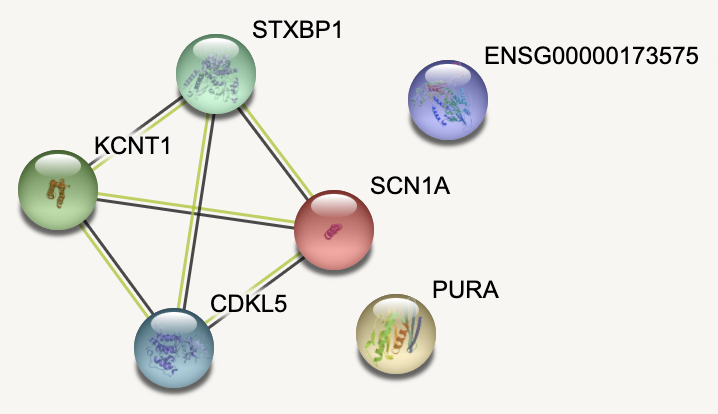
Pues bien, acaba de publicarse el interesante el artículo “Utility of Genetic Testing for Therapeutic Decision-Making in Adults With Epilepsy”. En él, se presenta un estudio sobre la utilidad de un panel de cien genes en el diagnóstico de doscientos pacientes adultos con epilepsia, con una edad comprendida entre los 18 y los 80 años. En cuarenta y seis de estos pacientes (23%) se detectaron variantes génicas asociadas a 22 genes, principalmente SCN1A (17), KCNT1 (3), STXBP1 (3), CDKL5 (2), CHD2 (2) y PURA (2). Cabe destacar que a sólo dos de los 17 pacientes con variantes en SCNA1 se les había diagnosticado síndrome de Dravet antes de estas pruebas genéticas. El diagnóstico clínico previo en los demás pacientes fue diferente y variado.

Diagnóstico de encefalopatías epilépticas infantiles tempranas mediante un panel de genes [Reseña]

Autores: I. Trigo-Pérez y FJ Esteban. Universidad de Jaén


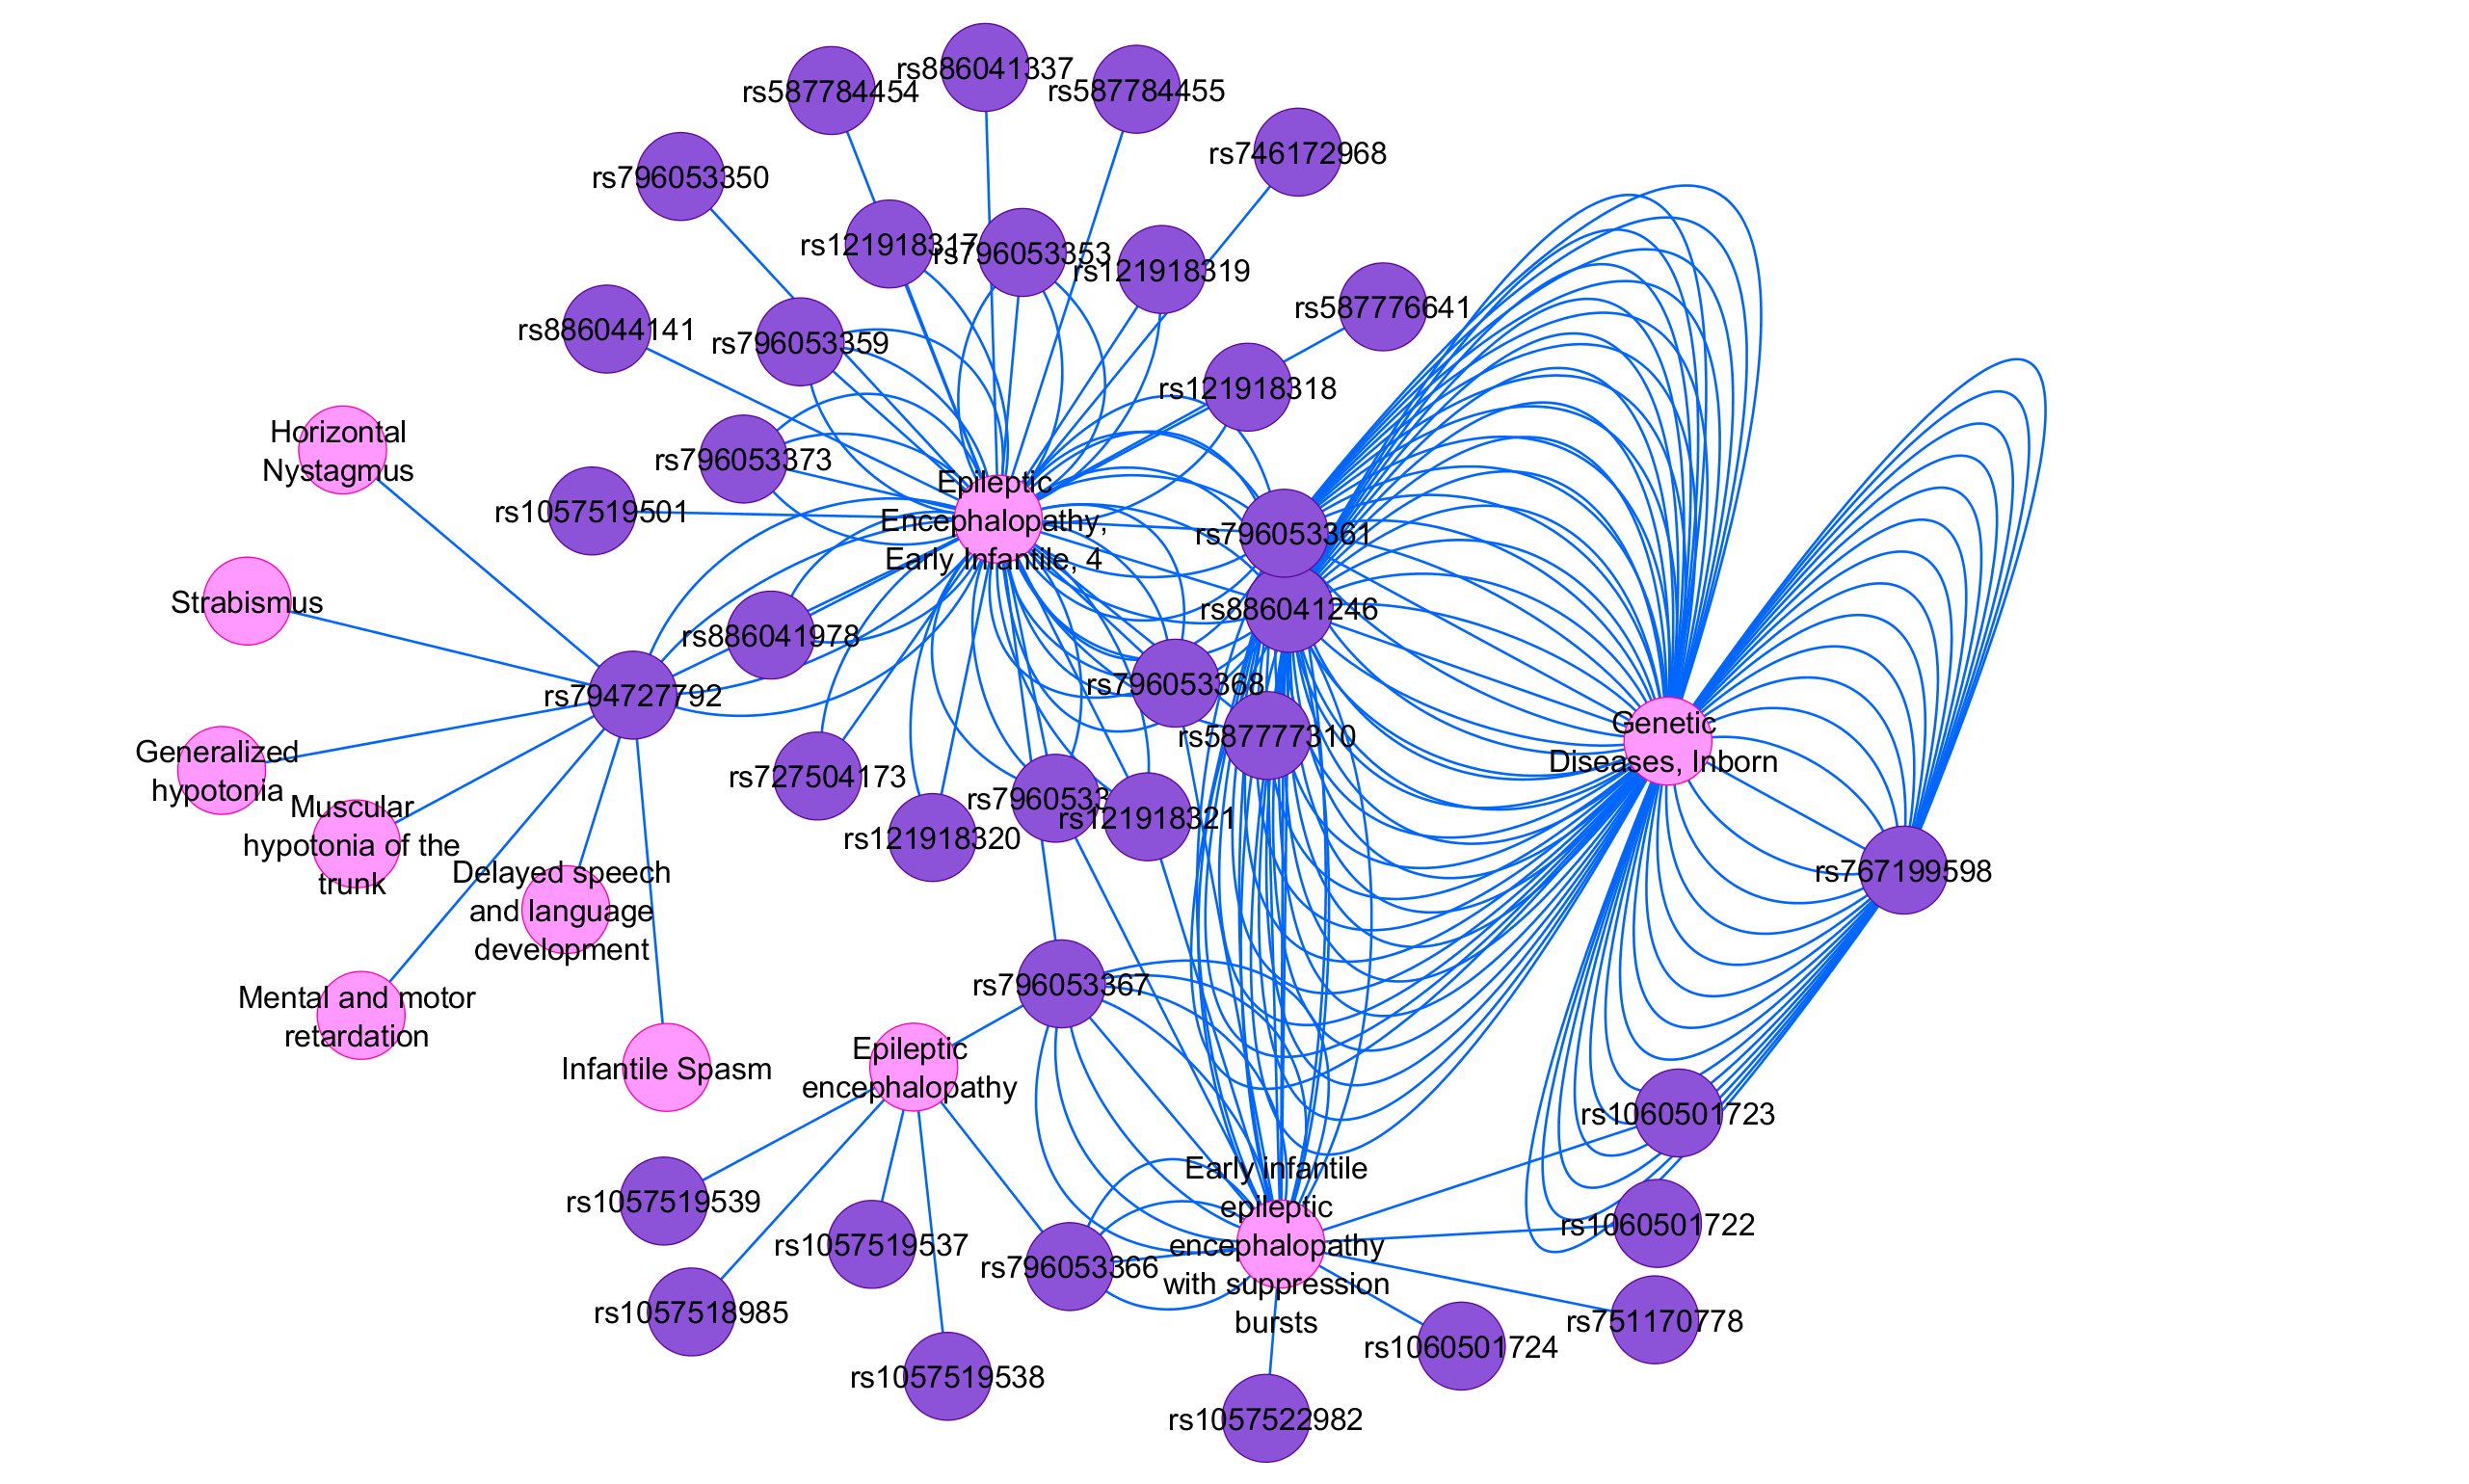
La encefalopatía infantil debida a mutaciones en el gen STXBP1 es un síndrome de aparición temprano que cursa con alteraciones en el neurodesarrollo y, en algunos pacientes, con epilepsia. Este síndrome se engloba dentro de las denominadas encefalopatías epilépticas infantiles tempranas (EIEE). Las EIEE se clasifican teniendo en cuenta el gen mutado y, a día de hoy, se conocen 85 tipos, desde la EIEE1 hasta la EIEE85 (puede consultarse en la base de datos OMIM)  Concretamente, el síndrome STXBP1 se corresponde con la EIEE4.

Identificación molecular de polimorfismos (SNPs) patogénicos en el gen STXBP1 mediante procedimientos computacionales [Reseña]

Autores: I. Trigo-Pérez y FJ Esteban. Universidad de Jaén


Tanto la estructura como la estabilidad de la proteína STXBP1 resultan clave para llevar a cabo su función como mediador en la liberación de neurotransmisores por parte de las vesículas sinápticas. En el artículo “Molecular Modelling and Dynamics Study of nsSNP in STXBP1 Gene in Early Infantile Epileptic Encephalopathy Disease” el investigador Krami Al Mehdi, y sus colaboradores, presentan los resultados obtenidos tras identificar, mediante procedimientos computacionales, polimorfismos genéticos de un solo nucleótido (SNPs) del gen STXBP1 que pueden ser patógenos por su impacto en la estructura y la estabilidad de esta proteína lo cual, sin duda, puede afectar a su función. [Si quieres saber más sobre los polimorfismos y sus consecuencias, evolutivas y en la salud, recomendamos leer el artículo “Diversidad del genoma humano: los polimorfismos” ]